

3月24日,中山年夜学肿瘤防治中央传授张力、方文峰,副研究员李婧团队乐成展现表皮生长因子受体(EGFR)交融突变的致癌新机制。相干结果发表在《癌症发明》(Cancer Discovery)。
基因组不不变性是恶性肿瘤的焦点特性之一,基因交融突变作为其主要体现情势,不仅是多种实体瘤发生成长的要害驱动事务,也是致使医治耐药的主要因素。于肺癌精准医治范畴,以受体酪氨酸激酶(RTK)为焦点的交融基因被视为“钻石靶点”。持久以来,受“激酶中央论”影响,学术界遍及认为交融卵白的致癌驱动力重要源在激酶布局域的异样激活,临床医治高度依靠酪氨酸激酶按捺剂(如EGFR-TKI)的单药干涉干与。然而,愈来愈多临床证据注解,部门交融驱动的肿瘤对于激酶按捺剂相应有限,甚至呈现原发耐药,提醒交融基因的致癌机制中可能存于被轻忽的非激酶依靠路径。
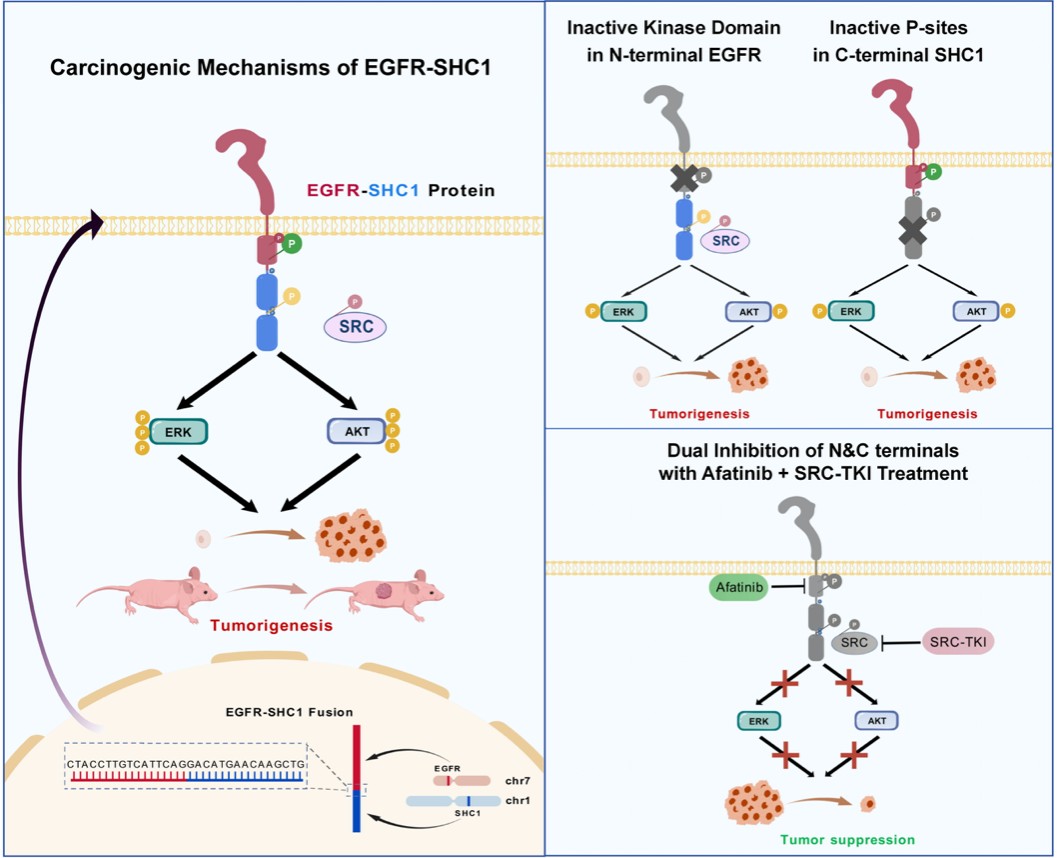 耐药机制模式图。研究团队供图
研究团队经由过程深切阐发真实世界中的EGFR-SHC1交融病例,提出RTK交融基因的一种全新“双激活”致癌模式:交融卵白经由过程N端激酶活性与C端交融朋友卵白的磷酸化位点协同作用,配合引诱细胞转化。这一发明挑战了持久主导该范畴的“激酶中央论”,注解交融朋友并不是被动副角,而是自动驱动致癌旌旗灯号重编程的要害因素。基在该理论模子,团队提出的“双靶点阻挡”结合医治计谋,为破解RTK交融相干内涵耐药提供了新的理论框架与临床解决方案。
研究团队于肺腺癌患者中鉴定出一类由7号染色体EGFR与1号染色体SHC1易位形成的交融基因,该基因保留了EGFR的激酶域与SHC1的接头功效域。功效试验证明,EGFR-SHC1出现“双激活”模式:一方面经由过程N端EGFR激酶域触发旌旗灯号传导,另外一方面经由过程C端SHC1的磷酸化位点直接驱动下流ERK/AKT通路。机制研究注解,纵然于EGFR激酶活性被TKI有用按捺的环境下,SRC激酶仍能经由过程磷酸化C端SHC1成立旁路旌旗灯号,维持肿瘤细胞存活。这一机制注释了该亚型对于EGFR-TKI单药医治孕育发生内涵耐药的份子基础。
基在上述发明,团队提出了“EGFR-TKI(阿法替尼)结合SRC按捺剂(达沙替尼)”的双靶点阻挡计谋。体外试验和临床医治成果均显示显著的协同按捺效果:于一例对于TKI单药原发耐药的患者中,该结合方案乐成引诱了较着的肿瘤畏缩。这项“从试验室到病床”的转化研究,为此类难治性交融亚型提供了可行的临床决议计划依据。
该研究拓展了RTK交融突变的致癌模子,证明交融朋友并不是简朴“挂件”,而是可以或许成立平行、激酶非依靠旌旗灯号轴的焦点驱动力。这一发明展现了“激酶-交融朋友”协同致癌的新机制,为理解RTK交融的异质性提供了新的理论框架。于临床解读基因检测陈诉时,需冲破“激酶中央论”的传统认知,体系评估交融朋友的功效属性,以制订更精准的医治方案。
相干论文信息:https://doi.org/10.1158/2159-8290.CD-25-1936
版权声明:凡本网注明“来历:中国科学报、科学网、科学新闻杂志”的所有作品,网站转载,请于正文上方注明来历及作者,且不患上对于内容作本色性改动;微信公家号、头条号等新媒体平台,转载请接洽授权。邮箱:shouquan@stimes.cn。-bevictor伟德官网